 Scientify
本页说明
教程- 这页解决什么
- 你要用 QE 计算一个材料的能带,但不确定参数怎么定、能带算完怎么判断带隙类型,也不确定结果和文献差多少才正常。
- 适合谁
- 第一次用 QE 的材料、物理和化学方向研究生。需要会用 Linux 命令行,知道什么是布里渊区和 k 点。
- 读完你会得到
- 读完能跑通单层 MoS2 的全部计算,并把同一套流程用到自己的二维材料上。
- 覆盖
- 单层 MoS2 的 scf、结构优化、能带和态密度输入文件
- 截断能、k 点和真空层的收敛测试结果
- 用脚本判定直接带隙和间接带隙
- 开启 SOC 需要改什么,K 点劈裂怎么读
- 体相 MoS2 与 D3 色散校正的影响
- 计算值和文献、实验值的对照
- 不覆盖
- QE 的编译安装
- GW 和 BSE 计算
- 声子谱和光学性质
主线步骤
第 1 步
为什么做这一步QE 的输入文件需要晶胞、原子坐标和赝势文件名。这一步确定这三项。
单层 MoS2 属于 P-6m2 空间群,一个原胞有 1 个 Mo 和 2 个 S。本页把晶胞高度 c 设为 15 Å,层与层之间靠真空隔开。下面的 scf 输入已经是优化后的结构。
本页使用 SSSP 1.3.0 PBE efficiency 数据集:Mo 为 SG15 ONCV 赝势,S 为 GBRV 1.4 超软赝势。Mo 和 S 的价电子分别是 14 和 6 个,一个原胞共 26 个电子。不开 SOC 时每条带占 2 个电子,所以占据带数是 13;nbnd=18 表示再多算 5 条空带。
ATOMIC_POSITIONS crystal 表示分数坐标。本页的面内基矢夹角为 120°,这个约定会影响后面 K 点的坐标。
&CONTROL
 calculation='scf', prefix='mos2', pseudo_dir='./pseudo',
 outdir='./tmp', tprnfor=.true., tstress=.true., verbosity='high',
/
&SYSTEM
 ibrav=0, nat=3, ntyp=2, ecutwfc=55, ecutrho=440, nbnd=18, occupations='fixed',
/
&ELECTRONS
 conv_thr=1d-9, mixing_beta=0.4, diagonalization='david',
/
ATOMIC_SPECIES
Mo 95.95 Mo_ONCV_PBE-1.0.oncvpsp.upf
S 32.06 s_pbe_v1.4.uspp.F.UPF
CELL_PARAMETERS angstrom
3.1837669586084907 0 0
-1.5918834793042453 2.7572230658844723 0
0 0 14.999999999999998
ATOMIC_POSITIONS crystal
Mo 0 0 0.5
S 0.333333333333 0.666666666667 0.6042046659769958
S 0.333333333333 0.666666666667 0.39579533402300415
K_POINTS automatic
12 12 1 0 0 0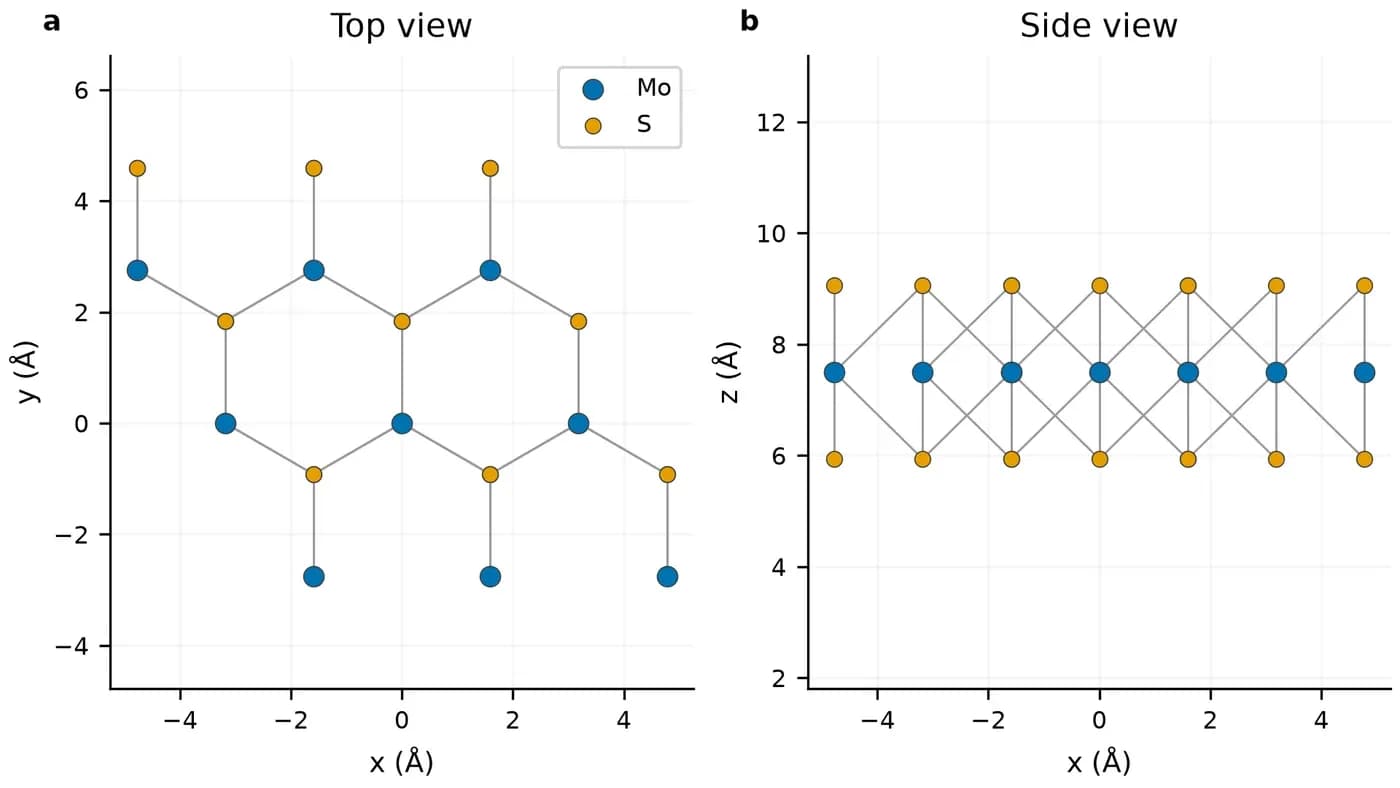
第 2 步
为什么做这一步这些参数决定结果的数值误差。每次只改一个参数,其他参数固定。
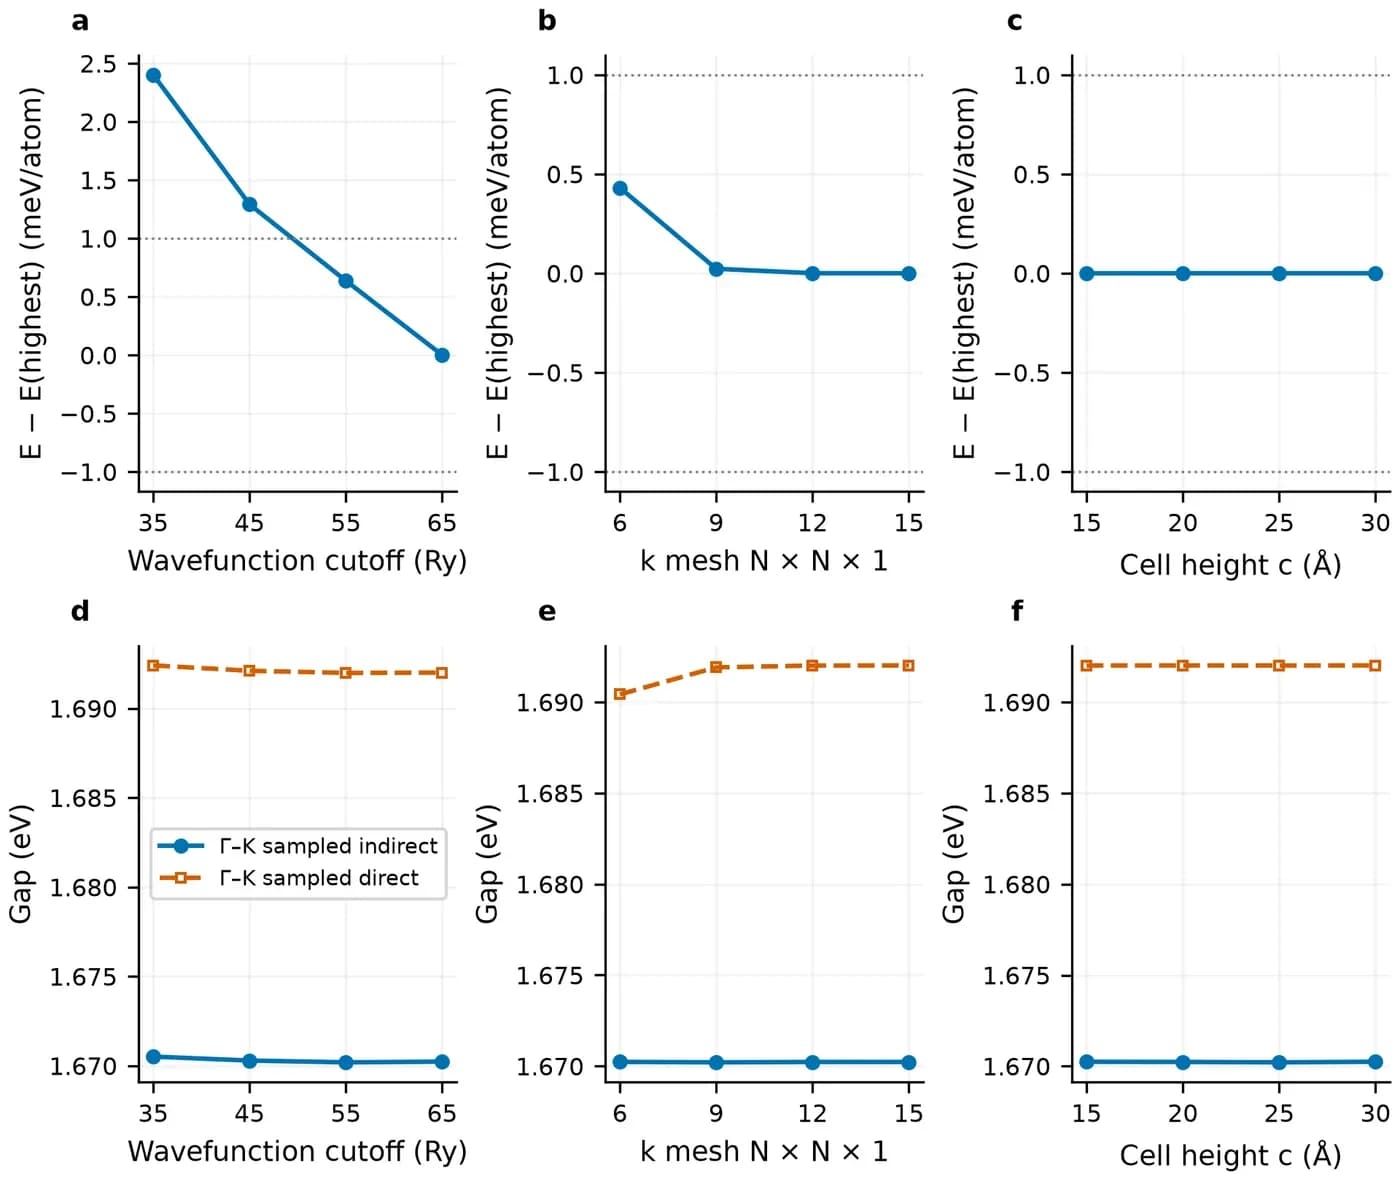
判据要在看结果之前定好。本页的判据是:相邻两个取值的总能差小于 1 meV/原子,带隙差小于 10 meV。SSSP 对这两种赝势的推荐值是 ecutwfc 35 Ry、ecutrho 280 Ry,它只是测试的起点。实测中 35 Ry 比 65 Ry 高 2.40 meV/原子,45 Ry 比 65 Ry 高 1.29 meV/原子,都超过 1 meV,因此采用 55 Ry。
ecutrho 要单独测试。主线扫描让 ecutrho 固定为 ecutwfc 的 8 倍,这样分不清两者各自的误差。所以另外固定 ecutwfc 为 55 Ry,测试 330、440、550、660 Ry。440 Ry 与 660 Ry 的总能只差 0.008 meV/原子。
这个体系里带隙比总能收敛得快。截断能从 55 Ry 升到 65 Ry,总能变化 0.64 meV/原子,间接带隙只变化 0.04 meV。如果只看带隙,容易过早停止测试;需要优化结构时,还应当同时看总能和受力。
| 参数 | 测试取值 | 采用 | 采用值的变化 |
|---|---|---|---|
| ecutwfc(ecutrho = 8 倍) | 35、45、55、65 Ry | 55/440 Ry | 相对 65 Ry:总能 0.64 meV/原子,间接带隙 0.04 meV |
| ecutrho(ecutwfc = 55 Ry) | 330、440、550、660 Ry | 440 Ry | 相对 660 Ry:总能 0.008 meV/原子,间接带隙 0.02 meV |
| k 点网格 N×N×1 | 6、9、12、15 | 12×12×1 | k6 相对更密网格已满足判据:总能差最大 0.43 meV/原子,带隙差最大 1.59 meV;取 12 是为了结构优化时受力更稳定 |
| 晶胞高度 c | 15、20、25、30 Å | 15 Å | 相对更高的晶胞:总能差最大 0.0001 meV/原子,带隙差最大 0.03 meV |
| 全相对论赝势 ecutwfc(ecutrho = 4 倍) | 35 至 95 Ry,每 10 Ry 一档 | 95/380 Ry | 85→95 Ry:总能 0.18 meV/原子 |
第 3 步
为什么做这一步把晶格常数和原子位置优化到平衡,同时保持真空层厚度不变。
优化单层时用 calculation='vc-relax',并在 &CELL 中设置 cell_dofree='2Dxy'。这样晶胞只在面内变化,c 保持 15 Å。relax 只移动原子,不改变晶胞,不能得到平衡晶格常数。
本页从 a = 3.18 Å 开始优化,受力阈值为 1×10⁻⁴ Ry/bohr,面内应力阈值为 0.1 kbar。结果是 a = 3.18377 Å,Mo–S 键长 2.41288 Å,两层 S 之间的距离 3.12614 Å。
&CONTROL
 calculation='vc-relax', forc_conv_thr=1d-4, etot_conv_thr=1d-6,
/
&IONS
 ion_dynamics='bfgs'
/
&CELL
 cell_dynamics='bfgs', cell_dofree='2Dxy', press_conv_thr=0.1
/第 4 步
为什么做这一步bands 计算读取 scf 的电荷密度,沿指定路径求本征值。
先用优化后的结构运行 scf。bands 输入与 scf 使用相同的结构、赝势、截断能、prefix 和 outdir,只改 calculation 和 K_POINTS。
K_POINTS crystal_b 下,第一行是路径节点数。之后每行是倒格矢分数坐标和到下一节点之间的点数,最后一行的整数不起作用,但不能省略。本页基矢夹角为 120°,所以 M 为 (1/2, 0, 0),K 为 (1/3, 1/3, 0)。基矢约定不同时,K 的分数坐标也不同,要按自己的基矢重新确认。
bands.x 只做后处理,它把 pw.x 算出的本征值写到 path.dat。能量零点没有物理意义,画图时要减去价带顶。
&CONTROL
 calculation='bands',
/
K_POINTS crystal_b
4
0 0 0 35
0.5 0 0 35
0.333333333333 0.333333333333 0 35
0 0 0 1&BANDS
prefix='mos2', outdir='./tmp', filband='path.dat', lsym=.false.
/pw.x -in 02-scf.in > 02-scf.out
pw.x -in 03-bands.in > 03-bands.out
bands.x -in 04-bandsx.in > 04-bandsx.out第 5 步
为什么做这一步能带图上差几十 meV 的价带顶很难用肉眼分辨,所以要用数值判定。
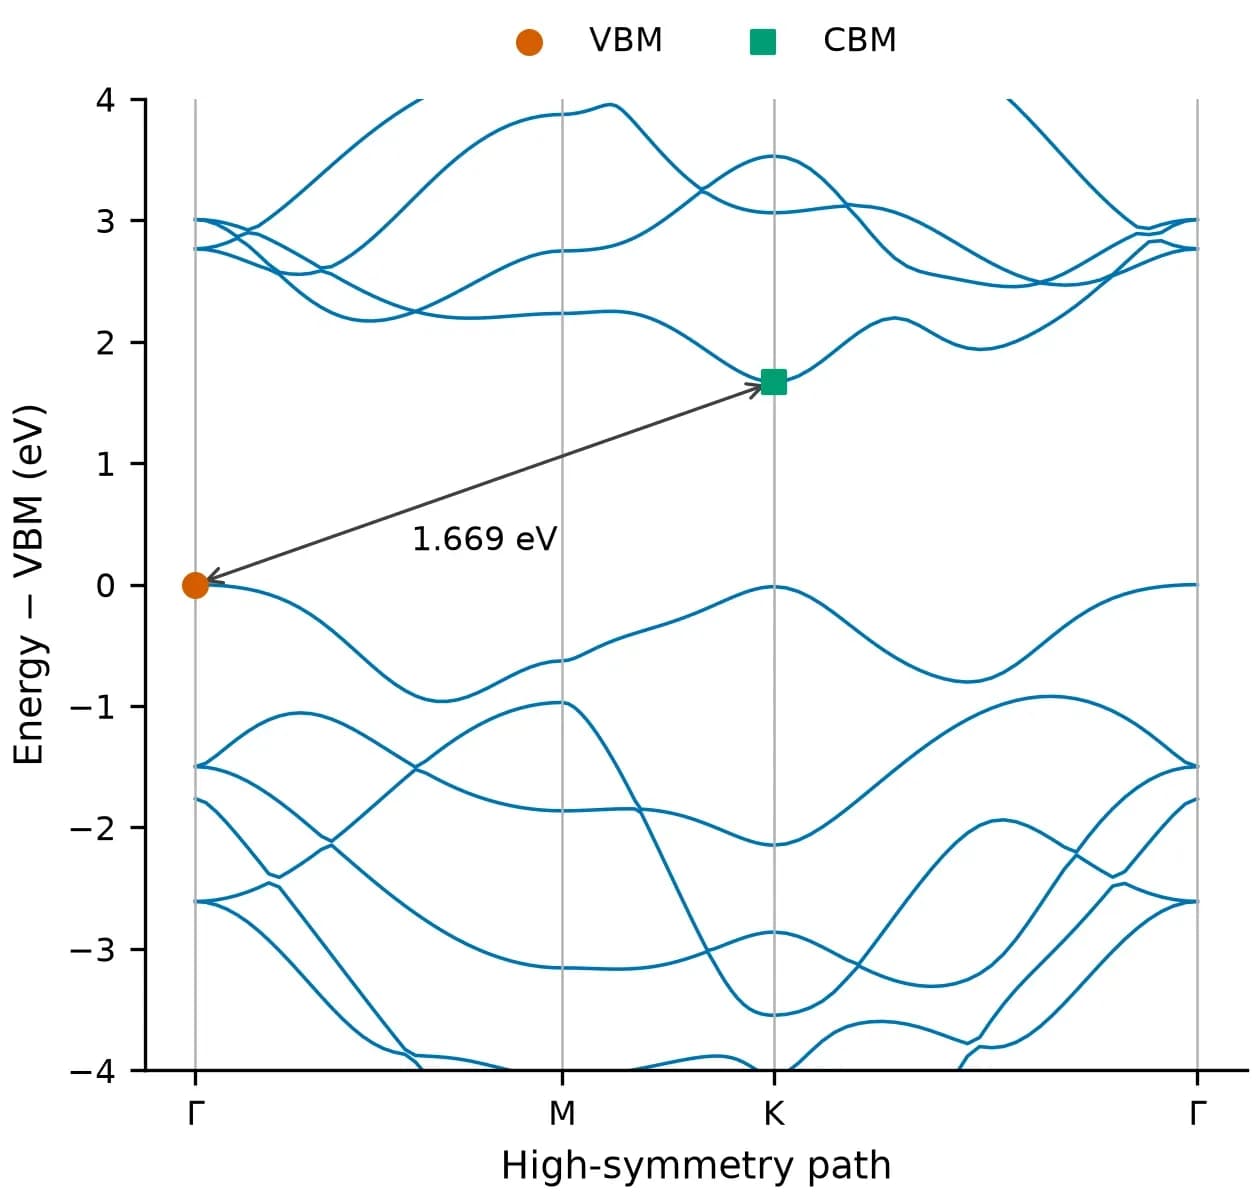
设每个 k 点上第 13 条带的能量是价带 Ev(k),第 14 条带是导带 Ec(k)。基本带隙等于所有 k 点上 Ec 的最小值减去 Ev 的最大值。最小直接带隙等于每个 k 点上 Ec−Ev 的最小值。两个数相等时是直接带隙,不相等时是间接带隙。
下面的脚本按这个定义计算。它输出的 k 坐标是 bands.x 写入的笛卡尔坐标,单位是 2π/a,所以 K 点显示为 (0.333, 0.577, 0)。
高对称路径不能证明已经找到全局带边。本页又用 24×24×1 均匀网格核对,基本带隙与路径结果相差 0.07 meV,带边仍在 Γ 和 K。
bands.x 的能量只保留三位小数。比较小于 1 meV 的差别时,要读 outdir 下 XML 文件中的本征值。本页表中的五位小数都来自 XML。
#!/usr/bin/env python3
"""从 bands.x 的 filband 文件读出价带顶、导带底和带隙。
用法:python3 band_edges.py path.dat 13
第二个参数是占据带数:不开 SOC 时单层 MoS2 为 13,开 SOC 时为 26。"""
import re
import sys

path, occupied = sys.argv[1], int(sys.argv[2])
numbers = re.compile(r"-?\d+\.\d+")
with open(path) as handle:
    nbnd, nks = map(int, re.findall(r"\d+", handle.readline())[:2])
    points = []
    for _ in range(nks):
        kpoint = tuple(float(v) for v in handle.readline().split()[:3])
        energies = []
        while len(energies) < nbnd:
            energies += [float(v) for v in numbers.findall(handle.readline())]
        points.append((kpoint, energies))

vbm_k, vbm = max(((k, e[occupied - 1]) for k, e in points), key=lambda x: x[1])
cbm_k, cbm = min(((k, e[occupied]) for k, e in points), key=lambda x: x[1])
direct_k, direct = min(
    ((k, e[occupied] - e[occupied - 1]) for k, e in points), key=lambda x: x[1]
)
print(f"VBM {vbm:.3f} eV at k = {vbm_k}")
print(f"CBM {cbm:.3f} eV at k = {cbm_k}")
print(f"fundamental gap {cbm - vbm:.3f} eV")
print(f"smallest direct gap {direct:.3f} eV at k = {direct_k}")$ python3 band_edges.py path.dat 13
VBM 0.664 eV at k = (0.0, 0.0, 0.0)
CBM 2.333 eV at k = (0.333333, 0.57735, 0.0)
fundamental gap 1.669 eV
smallest direct gap 1.686 eV at k = (0.333333, 0.57735, 0.0)| 采样 | 点数 | 基本带隙(eV) | K 点直接带隙(eV) | 价带顶 | 导带底 |
|---|---|---|---|---|---|
| 高对称路径 Γ–M–K–Γ | 106 | 1.66882 | 1.68564 | Γ | K |
| 24×24×1 均匀网格 | 61(不可约) | 1.66889 | 1.68564 | Γ | K |
第 6 步
为什么做这一步投影态密度显示每个能量上的电子态主要来自哪些原子轨道。
态密度需要均匀且较密的 k 点网格。本页用 24×24×1 网格和 occupations='tetrahedra' 重新运行 pw.x,再运行 dos.x 和 projwfc.x。这一步用的 outdir 与能带相同,运行顺序不能调换。
结果显示,价带顶以下约 1 eV 内和导带底附近,Mo d 轨道的贡献都大于 S p 轨道;在 −1 到 −5 eV 的能量范围内,S p 轨道的贡献更大。
pw.x -in 05-scf-dense.in > 05-scf-dense.out
dos.x -in 06-dos.in > 06-dos.out
projwfc.x -in 07-projwfc.in > 07-projwfc.out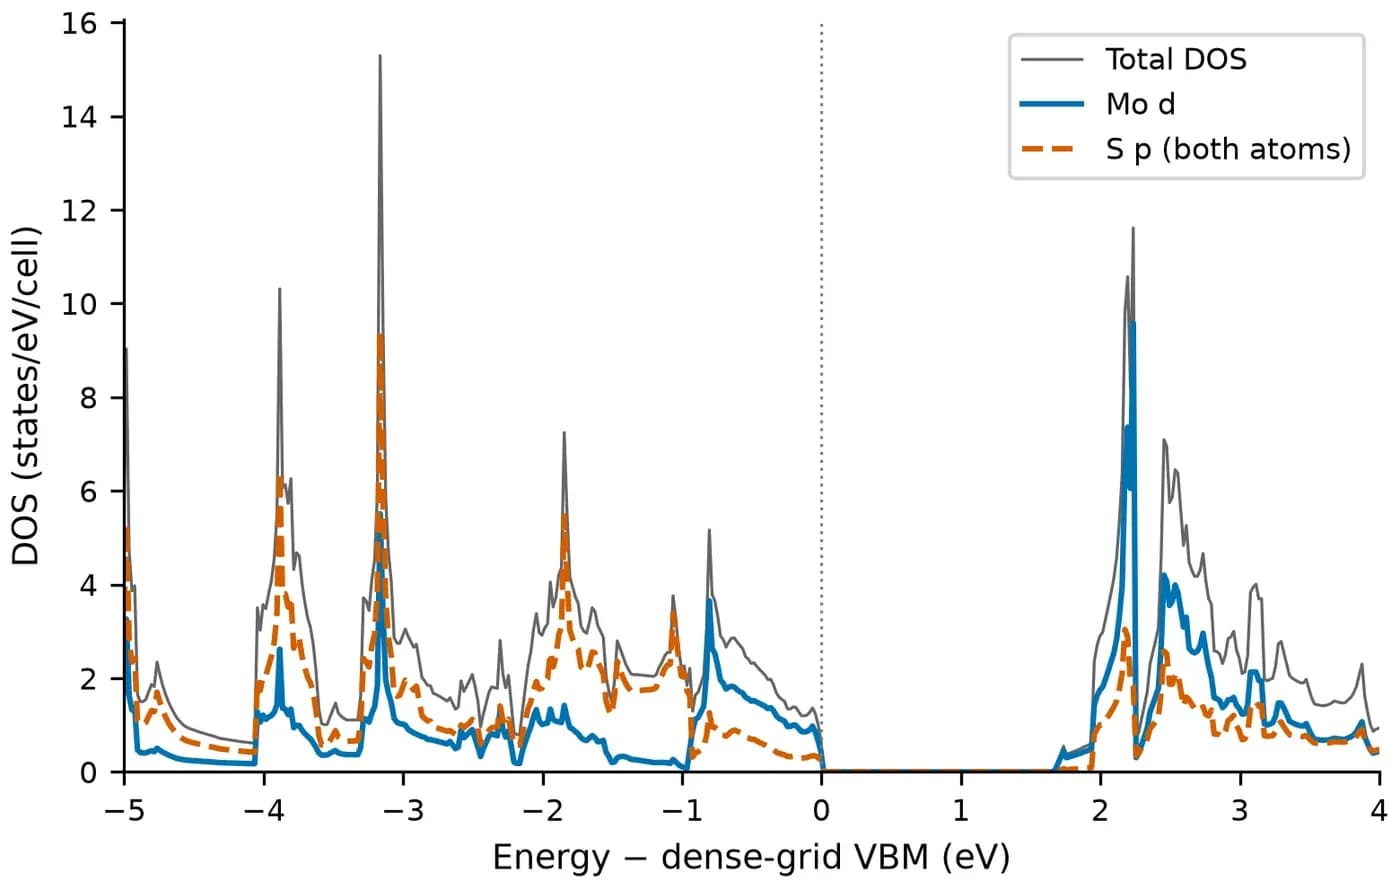
第 7 步
为什么做这一步Mo 的 SOC 使 K 点价带劈裂,这个值可以直接和文献对照。
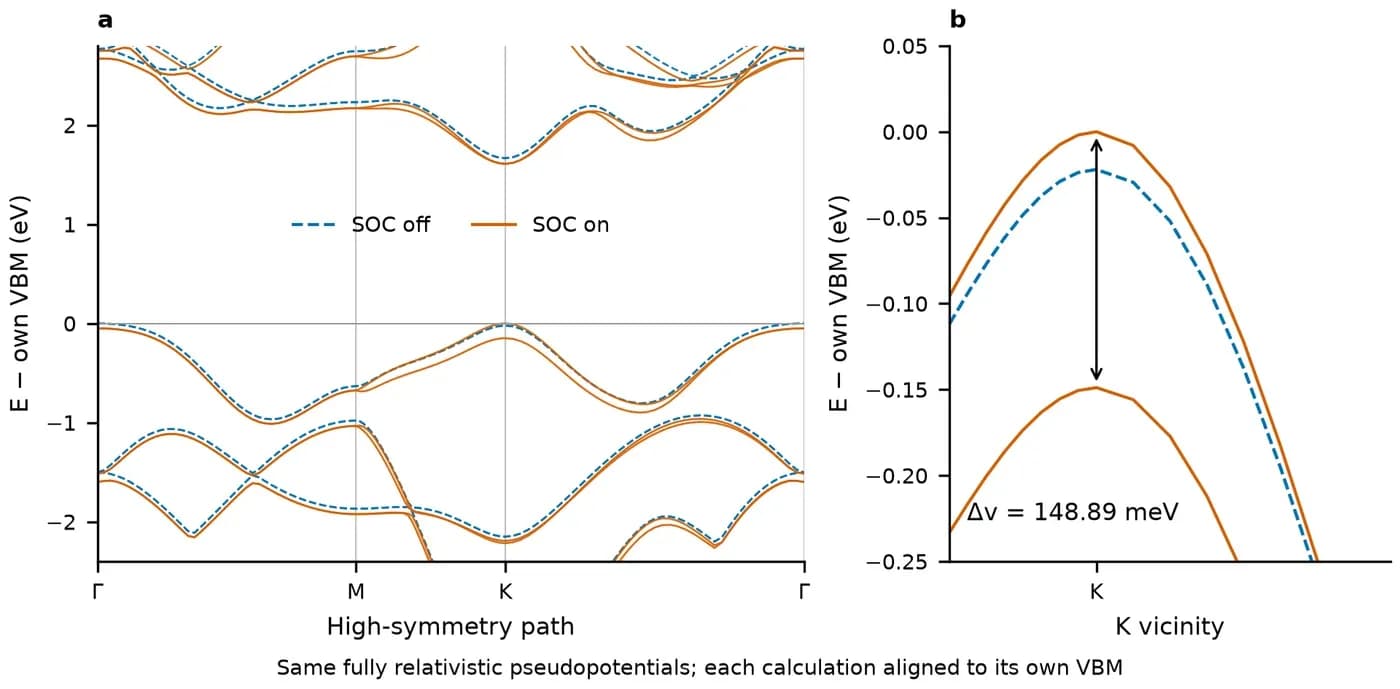
开启 SOC 要改三处。第一,赝势换成全相对论版本,本页用 SG15 的 Mo_ONCV_PBE_FR-1.0 和 S_ONCV_PBE_FR-1.1。第二,在 &SYSTEM 中设置 noncolin=.true. 和 lspinorb=.true.。第三,nbnd 改为 36。这时每条带只占 1 个电子,占据带数从 13 变为 26,判定带隙时第二个参数要写 26。设置 nspin=2 是共线自旋计算,不能代替 SOC。
全相对论赝势要重新测试截断能,不能沿用前面的 55 Ry。本页测试到 95 Ry,采用 95/380 Ry。
比较 SOC 的影响时,开和不开都要用同一套全相对论赝势和同一个结构,只切换 lspinorb。如果拿标量赝势的结果和全相对论赝势的结果相减,赝势本身的差别也会算进去。本页的结构固定为前面标量赝势优化的结果,全相对论赝势下残余受力约 0.0012 Ry/bohr,没有重新优化。
K 点价带劈裂取 K 点第 26 条和第 25 条带的能量差,结果是 148.89 meV。Xiao 等(2012)给出的 2λ 是 0.15 eV,两者相差 1.11 meV。
&SYSTEM
 ecutwfc=95, ecutrho=380, nbnd=36,
 noncolin=.true., lspinorb=.true.,
/
&ELECTRONS
 conv_thr=1d-10, mixing_beta=0.3, mixing_ndim=4, electron_maxstep=150,
/
ATOMIC_SPECIES
Mo 95.95 Mo_ONCV_PBE_FR-1.0.upf
S 32.06 S_ONCV_PBE_FR-1.1.upf| 量 | 不开 SOC(eV) | 开 SOC(eV) | 变化(meV) |
|---|---|---|---|
| 基本带隙 | 1.66644(Γ→K) | 1.60847(K→K) | −57.98 |
| K 点直接带隙 | 1.68840 | 1.60847 | −79.94 |
| K 点价带劈裂 | 0 | 0.14889 | 148.89 |
按你的情况选择
体相
为什么做这一步体相 MoS2 的层间作用来自范德华力,PBE 本身描述不好,需要单独处理。
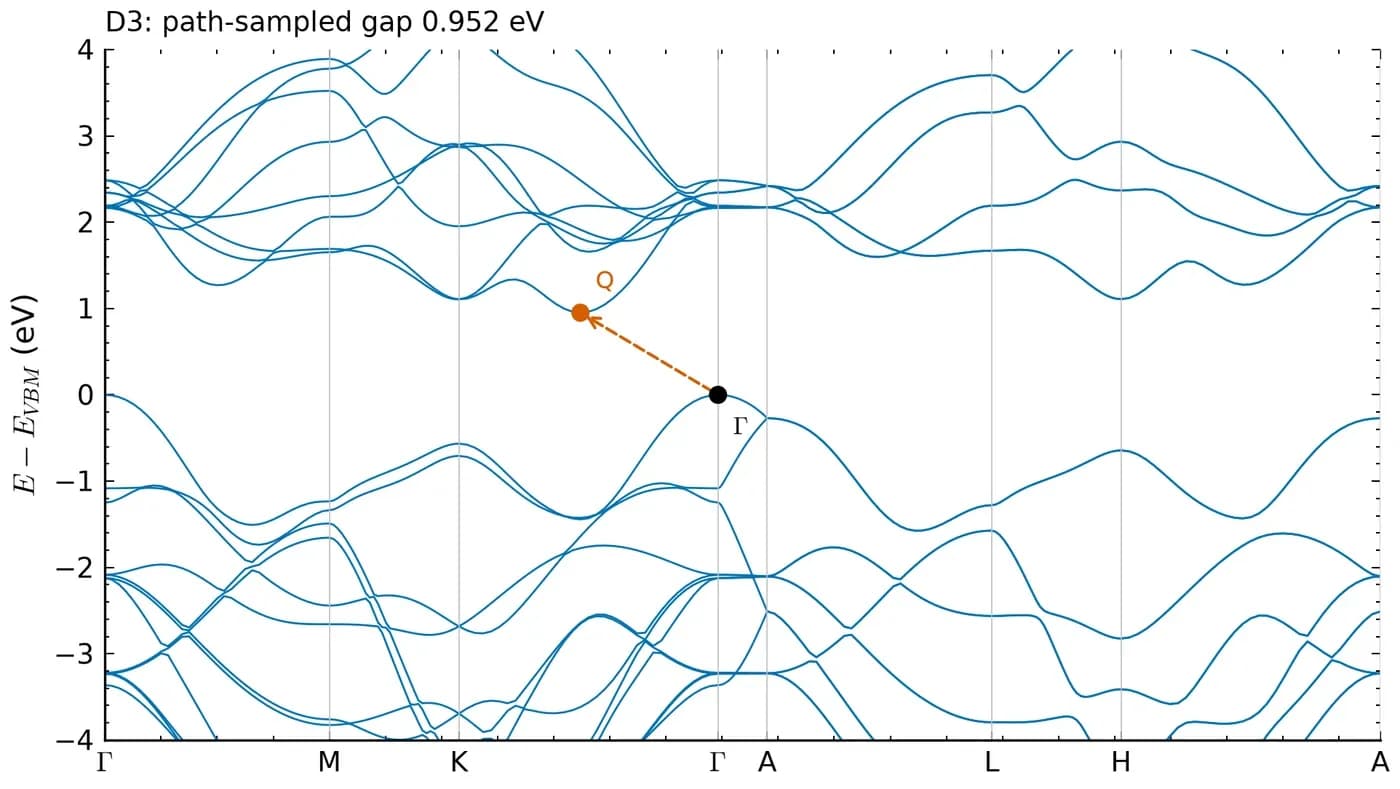
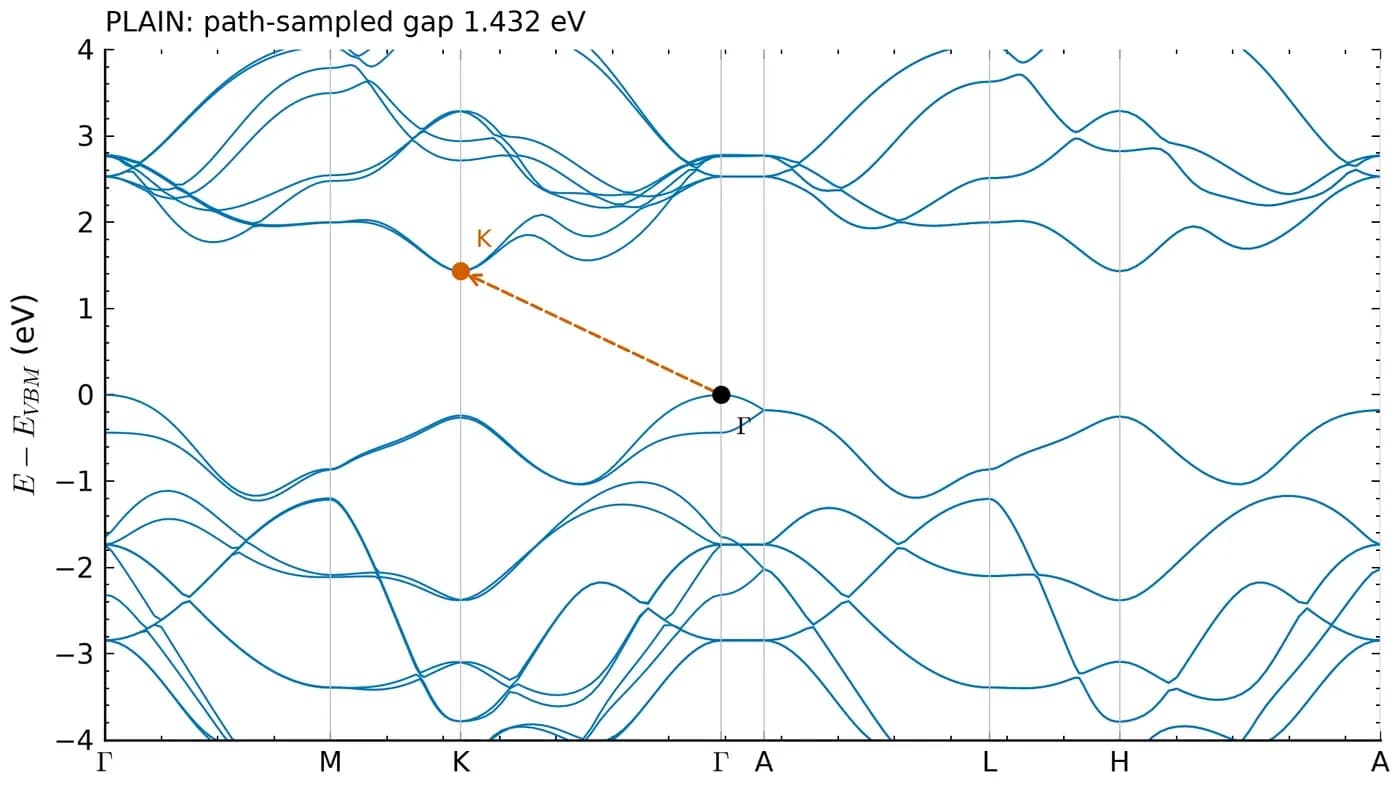
不加色散校正时,优化后的 c 是 14.58 Å,比文献值 12.70 Å 大 1.89 Å。加入 DFT-D3 后 c 是 12.49 Å,基本带隙从 1.432 eV 变为 0.952 eV。D3 不直接改变固定结构的电子本征值,这个带隙变化主要来自层间距的变化。
体相的带边不在高对称点上。开启 D3 后导带底在 Γ 与 K 之间的 Q 谷。在优化前的结构上,12×12×4 的 scf 网格漏掉了这个谷,带隙比路径采样大 11.36 meV,所以后面在谷底做了局部加密。所以 scf 网格收敛和找到真正的带边是两个独立的问题。
| 量 | PBE | PBE-D3 | Kuc 等(2011) |
|---|---|---|---|
| a(Å) | 3.1844 | 3.1673 | 3.173 |
| c(Å) | 14.5825 | 12.4894 | 12.696 |
| 基本带隙(eV) | 1.432(Γ→K) | 0.952(Γ→Q) | 1.2 |
| K 点直接带隙(eV) | 1.671 | 1.673 | 1.8 |
原理与判断
原理
为什么做这一步很多资料写单层 MoS2 是 K 点直接带隙。本页不开 SOC 时得到的结果与此不同,需要解释。
原因是 Γ 和 K 的价带能量非常接近。本页标量 PBE 结果中,Γ 比 K 高 16.76 meV。差值这么小时,排序容易受赝势和结构影响,所以要用第二套赝势核对。
本页用另一套全相对论赝势(同样不开 SOC)在同一结构上核对,Γ 仍高于 K,差值是 21.96 meV。因此在这个结构和泛函下,两套赝势给出相同的排序。
开启 SOC 后,K 点价带劈裂成两支,上面一支超过 Γ 点。bands.x 输出显示它比 Γ 高约 50 meV,基本带隙因此变为 K 点直接带隙。这些结果只对应本页的 PBE 泛函和结构,不能单独用来判断真实材料的带隙类型。
原理
为什么做这一步对比实验值前,要先确认两边是不是同一种带隙。
PBE 带隙是 Kohn–Sham 本征值之差。准粒子带隙是加入和移走一个电子所需的能量差,GW 计算的是这个量。光学带隙是吸收或发光对应的能量,还包含电子和空穴之间的吸引,也就是激子效应。
Mak 等(2010)测得的 1.90 eV 是单层 MoS2 的光致发光峰,属于光学带隙。本页的 1.608 eV 是 PBE 带隙。两者定义不同,直接相减不能作为误差。本页没有运行 GW 或 BSE,所以不给出这个差值的分解。
| 带隙 | 含义 | 计算或测量方法 |
|---|---|---|
| Kohn–Sham 带隙 | DFT 本征值之差 | PBE,本页使用 |
| 准粒子带隙 | 加入和移走一个电子的能量差 | GW、光电子能谱加逆光电子能谱 |
| 光学带隙 | 含激子效应的光激发能 | BSE、吸收谱、光致发光 |
参考与附录
对照
为什么做这一步参数在看文献之前已经确定,文献值没有用来调参。
文献的条件与本页不完全相同:Kuc 等(2011)的基组不同,单层结构是从优化后的体相切出来的。所以下表的差值不能全部归为误差。体相 D3 的基本带隙比 Kuc 等小 0.25 eV,本次没有把这个差值归因到单一原因。
| 量 | 本页 | 文献 | 差值 | 来源 |
|---|---|---|---|---|
| 单层 K 点价带劈裂 | 148.89 meV | 150 meV | −1.11 meV | Xiao 2012 |
| 单层 a | 3.1838 Å | 3.193 Å | −0.0092 Å | Xiao 2012 |
| 单层 K 点直接带隙 | 1.6856 eV | 1.9 eV | −0.214 eV | Kuc 2011 |
| 体相 D3 a | 3.1673 Å | 3.173 Å | −0.0057 Å | Kuc 2011 |
| 体相 D3 c | 12.4894 Å | 12.696 Å | −0.2066 Å | Kuc 2011 |
| 体相 D3 基本带隙 | 0.9517 eV | 1.2 eV | −0.248 eV | Kuc 2011 |
| 单层光致发光峰 | 不可比 | 1.90 eV | 定义不同 | Mak 2010 |
运行记录
为什么做这一步说明计算条件、用时和核验方式。
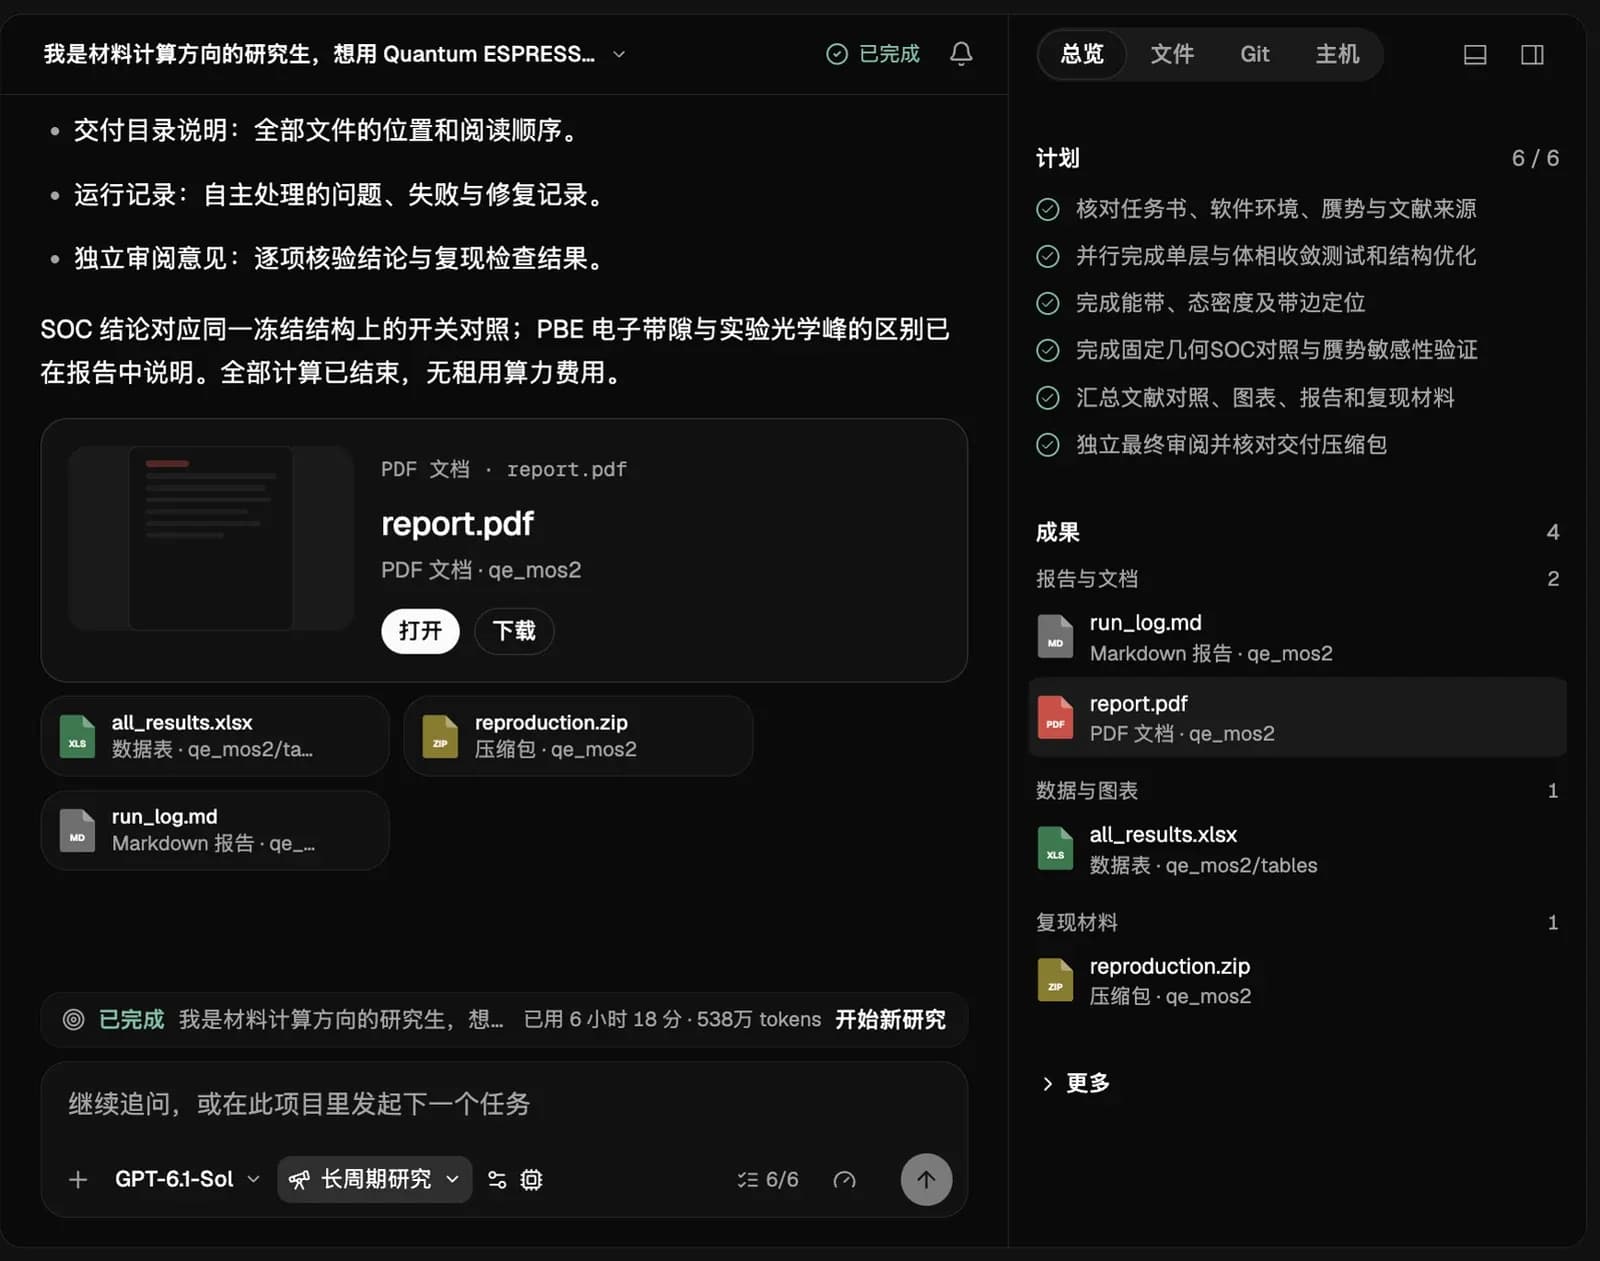
2026 年 11 月 5 日在 Scientify 上运行的一次长周期研究任务。上传任务书后,Agent 自行选择赝势、做收敛测试、优化结构、计算能带和 SOC、查文献并写报告,全程 6 小时 18 分,共 354 次操作,没有人工介入,也没有租用外部算力。
计算只用了云电脑的 2 核 CPU,QE 7.5 按单进程单线程串行运行。最耗时的是 SOC 部分,22 次 QE 调用合计约 2.35 小时。6 小时 18 分包括全部收敛测试、体相、文献查阅和写报告。下载本页的文件包在同一台云电脑上重新运行,单层从结构优化到投影态密度约 10 分钟,优化后的晶胞和原计算一致。
Agent 另开一个审阅任务做了最终检查,从原始 XML 重新计算带隙,并把复现包移到新目录重新解析,结论是通过。已知的局限写在报告中:SOC 没有重新优化结构;标量赝势敏感性对照中有一个 k12 的 XML 没有保留,相应差值只给出约 0.29 meV 的保守上界;Qiu 等(2013)的勘误全文未能核实,所以没有作为基准。
| 计算 | 墙钟时间(s) | 峰值内存(MiB) |
|---|---|---|
| 单层最终 scf | 56.75 | 574 |
| 单层结构优化 | 284.99 | 582 |
| 单层路径 bands | 126.39 | 510 |
| 单层 DOS / PDOS | 5.81 / 5.92 | 485 |
| 体相 D3 结构优化 | 581.98 | 709 |
| 体相 D3 路径 bands | 375.09 | 433 |
| SOC 全部 22 次 QE | 8475.67 | 255 |
常见问题排查
续算时报错,提示电子数或电荷不对,例如算出的电荷约 0.05,实际应为 52
原因:上一次计算中断后留下的电荷文件不可用。本页体相续算时遇到过这个问题。
怎么解决:不要沿用这份电荷,改为从头计算。长时间优化可以用 max_seconds 分段安全停止,并保留每段输出。
能带图上看着是 K 点直接带隙,脚本却说是间接带隙
原因:Γ 和 K 的价带只差几十 meV,图上看不出来。占据带数填错也会得到错误结果。
怎么解决:先确认占据带数:不开 SOC 是电子数除以 2,开 SOC 是电子数。再看脚本输出的两个 k 点。
参数变化后带隙完全不变,或者相差正好 0.001 eV
原因:bands.x 只保留三位小数,小差别被舍入了。
怎么解决:比较小于 1 meV 的差别时,读 outdir 里 XML 的本征值。
能带图里找不到 K 点的谷,形状和文献不一样
原因:K 点的分数坐标取决于基矢约定。本页 120° 基矢下是 (1/3, 1/3, 0),换一套基矢坐标就不同。
怎么解决:先按自己 CELL_PARAMETERS 的基矢核对高对称点坐标,再运行 bands。
设置 lspinorb=.true. 后报赝势错误,或 K 点没有劈裂
原因:使用了标量相对论赝势,或者只设置了 nspin=2。
怎么解决:换全相对论赝势,同时设置 noncolin=.true. 和 lspinorb=.true.,重新测试截断能。
云电脑上 df 显示磁盘快满
原因:Scientify 云电脑的项目盘按需扩容,df 显示的是当前大小,小于实际可用容量。
怎么解决:运行 scientify-resources,看 Project disk 一行的总容量和剩余空间。
把 OpenMP 线程数从 1 改成 2,计算没有明显变快
原因:本次在 2 核云电脑上试用两线程,没有观察到明确收益。这次测试不是严格的配对比较。
怎么解决:在同样的小算例上先测一次,再决定线程数。同时运行的作业不要超出内存上限。
参考资料
- Quantum ESPRESSO pw.x 输入说明 — calculation、cell_dofree、K_POINTS 等参数的官方定义
- SSSP 赝势数据集 — 本页标量计算所用赝势与推荐截断能
- SG15 ONCV 赝势 — 本页 SOC 计算所用全相对论赝势
- Kuc、Zibouche & Heine(2011),Phys. Rev. B 83, 245213 — 体相与单层 MoS2 的 PBE 结构和带隙
- Xiao 等(2012),Phys. Rev. Lett. 108, 196802 — 单层 a 与 K 点价带劈裂 2λ = 0.15 eV
- Mak 等(2010),Phys. Rev. Lett. 105, 136805 — 单层光致发光峰 1.90 eV