 Scientify
与实验值的 RMSE
计算量
算力
模拟体系
溶质、水分子和周期性盒子
下图是 Scientify 用 PyMOL 在云电脑上渲染的体系构象,坐标取自 λ = 0 状态生产模拟的最后一帧。溶质居中,每个水分子取离溶质最近的周期性镜像。
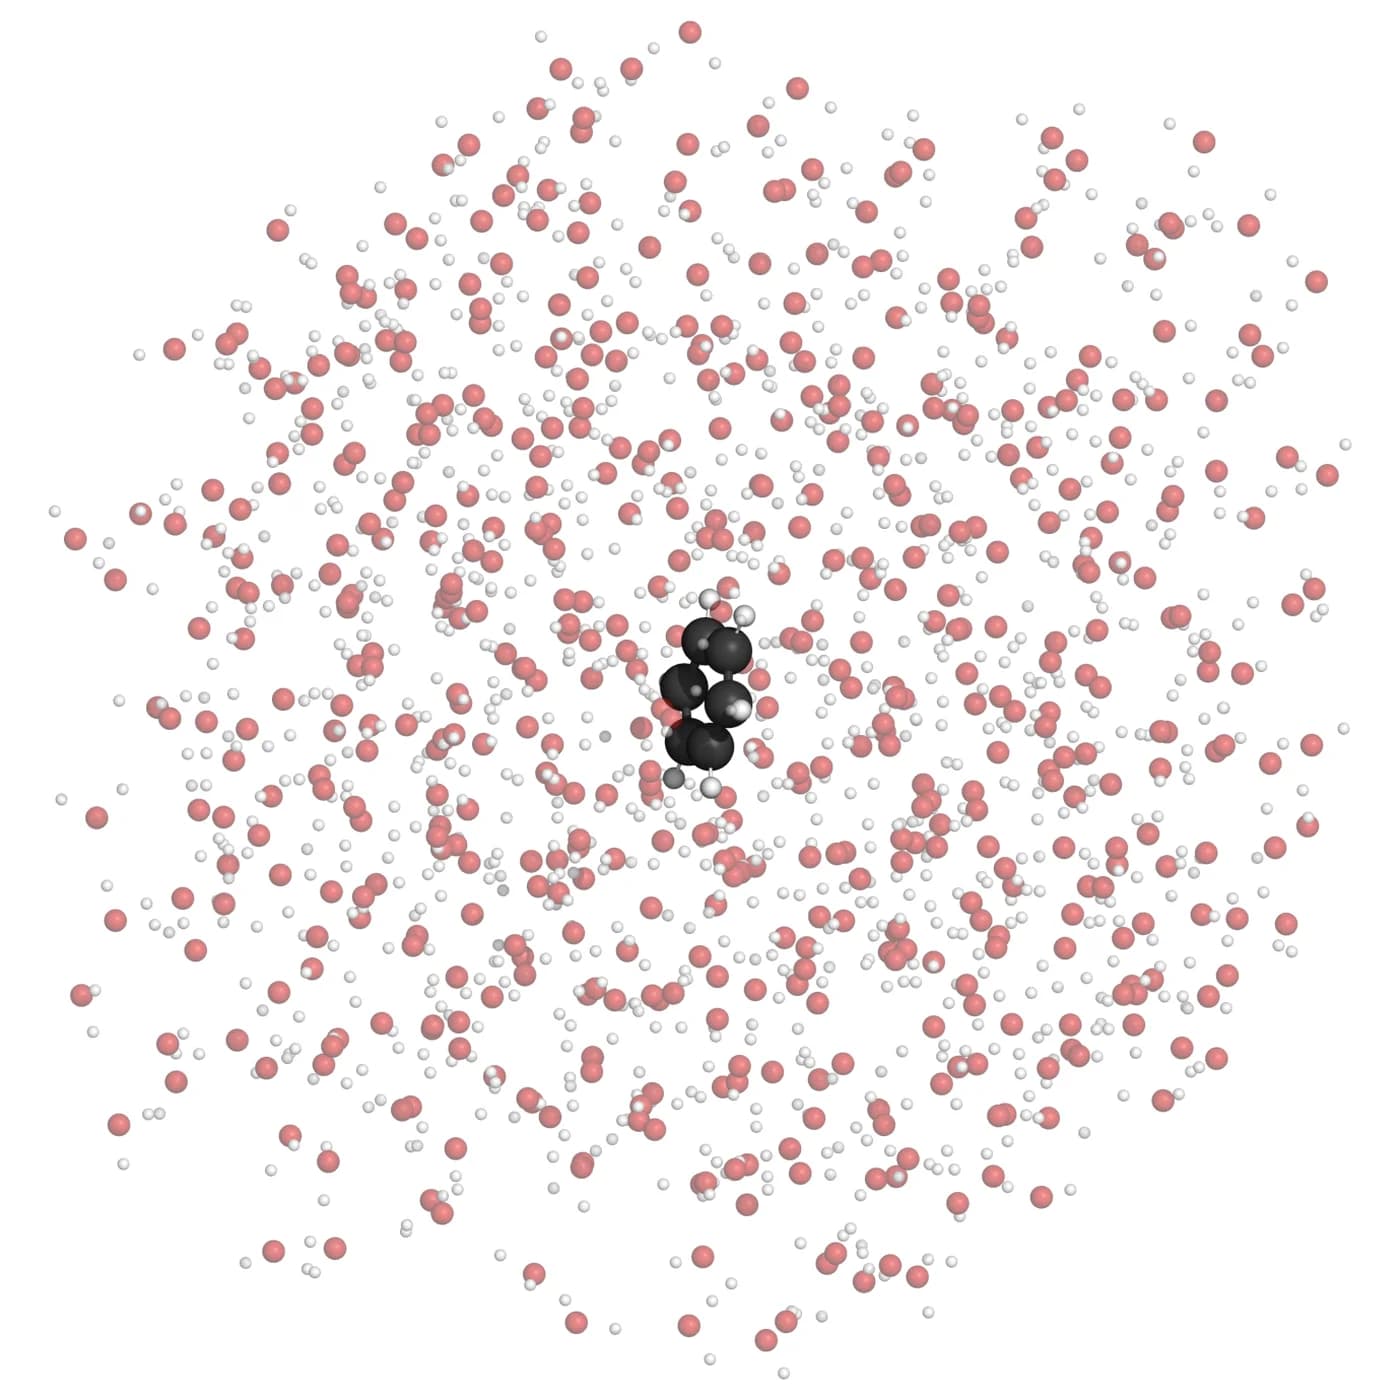
苯与 547 个 TIP3P 水分子,共 1,653 个原子。红色为水的氧原子,白色为氢原子,深灰色为碳原子。
盒子是菱形十二面体,三维周期性边界。图中水分子已展开到溶质周围,因此呈球形分布。
正交投影,CPU 光线追踪并开启环境光遮蔽。
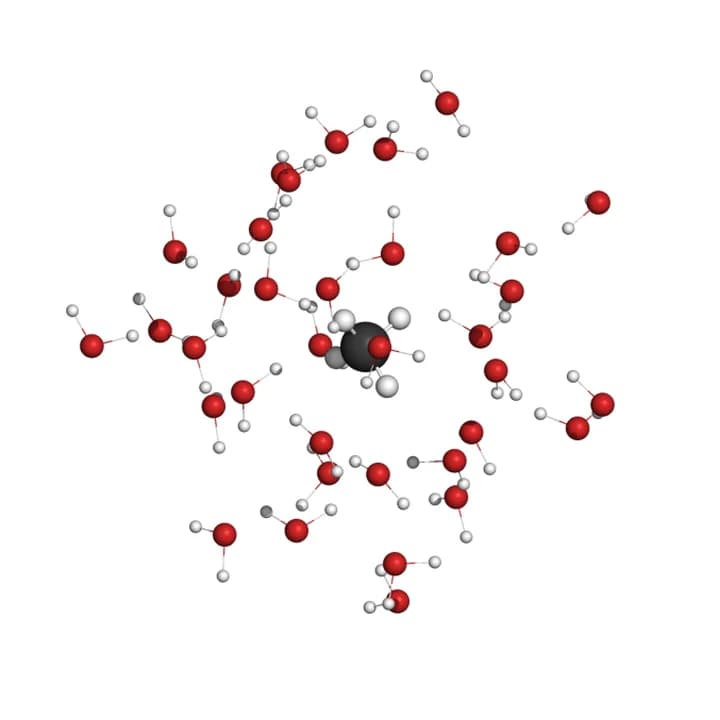
甲烷第一水合层 35 个水分子,无溶质与水的氢键 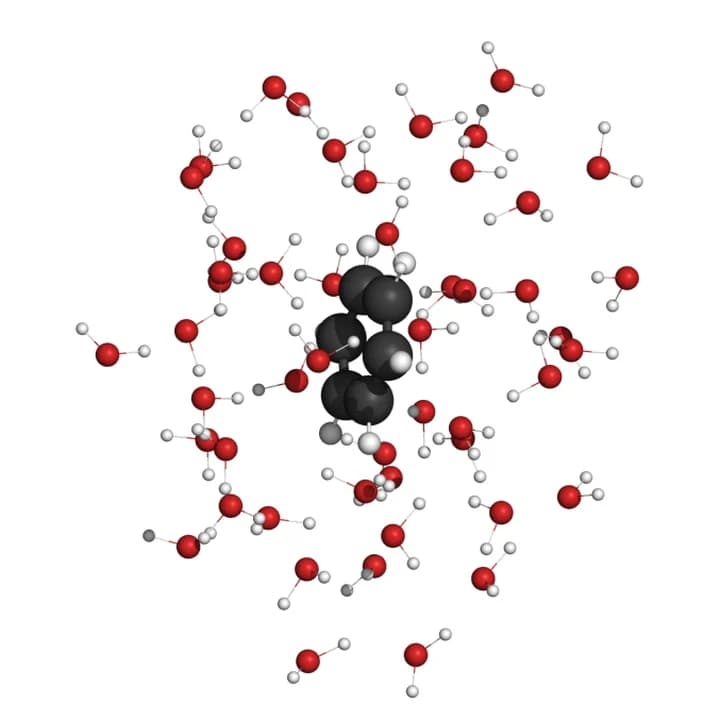
苯第一水合层 50 个水分子,无溶质与水的氢键 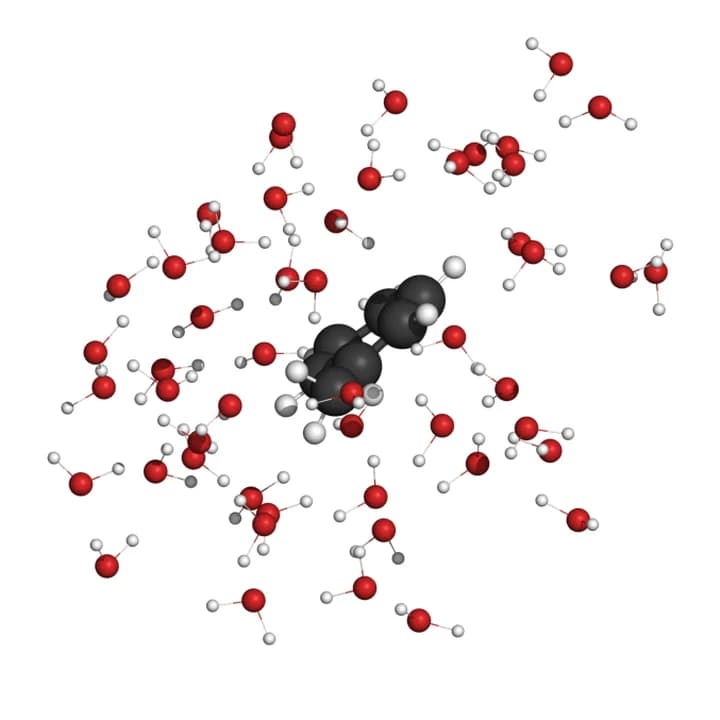
甲苯第一水合层 52 个水分子,无溶质与水的氢键 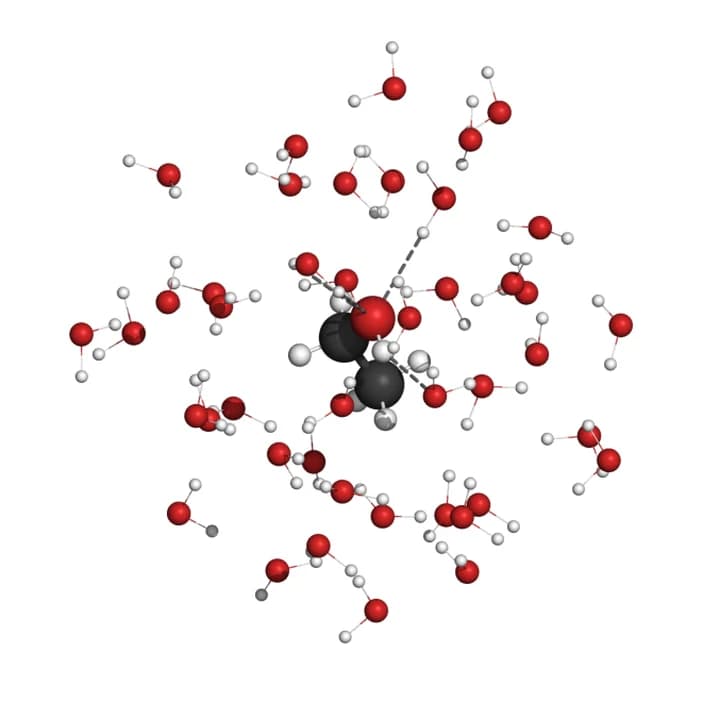
乙醇第一水合层 43 个水分子,溶质与水形成 4 条氢键(灰色虚线) 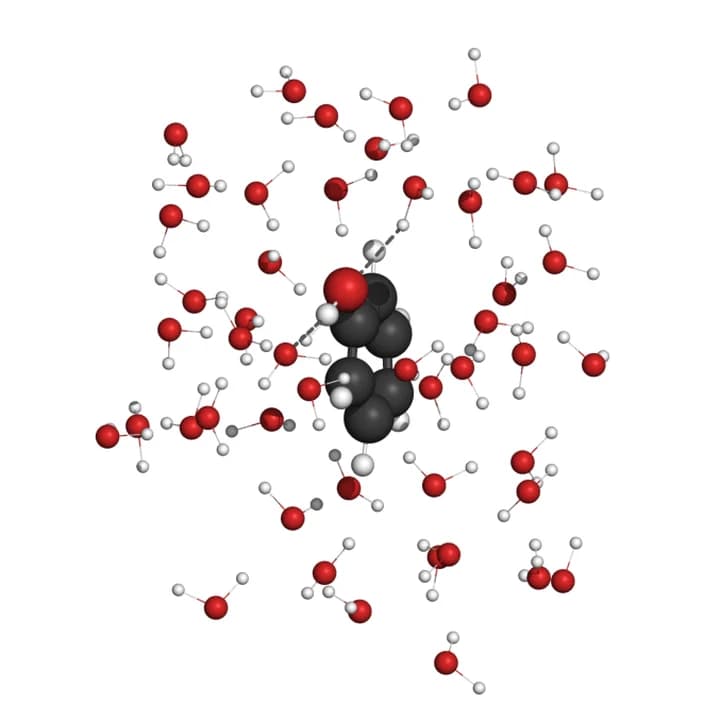
苯酚第一水合层 48 个水分子,溶质与水形成 2 条氢键(灰色虚线) 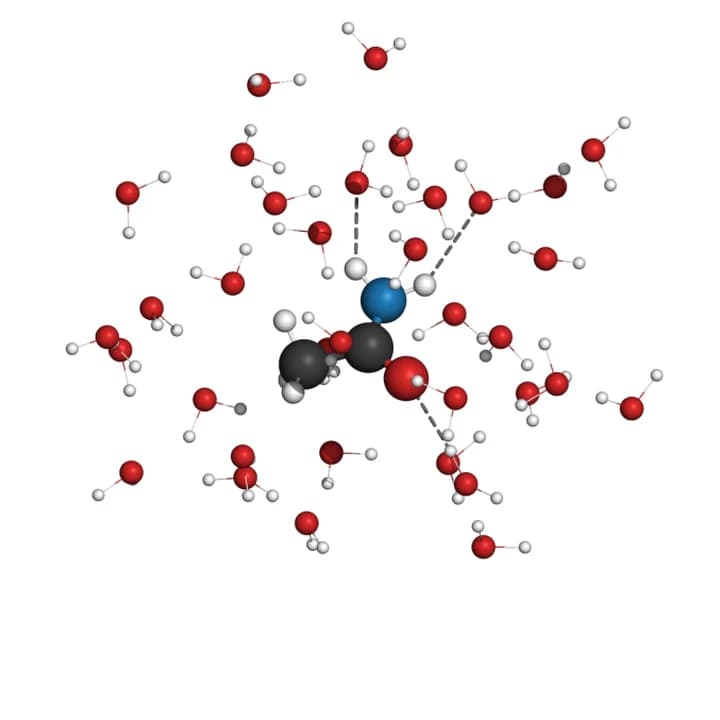
乙酰胺第一水合层 35 个水分子,溶质与水形成 3 条氢键(灰色虚线)
模型与参数
从力场到采样,每一项参数由 Scientify 配置
下列数值取自实际运行的 GROMACS 输入文件。每组参数附有原始文件片段,苯在 λ = 10 状态的完整生产参数文件可在页尾下载。
- 力场
- GAFF
- 原子电荷
- AM1-BCC(FreeSolv 官方参数文件)
- 水模型
- TIP3P
[ atomtypes ];name bond_type mass charge ptype sigma epsilon Ambca ca 0.00000 0.00000 A 3.39967e-01 3.59824e-01 ; 1.91 0.0860ha ha 0.00000 0.00000 A 2.59964e-01 6.27600e-02 ; 1.46 0.0150OW OW 15.9994 0.0 A 0.315061 0.636386HW HW 1.008 0.0 A 0.0 0.0[ atoms ]; nr type resi res atom cgnr charge mass1 ca 1 MOL C1 1 -0.13010 12.01000 ; qtot -0.1307 ha 1 MOL H7 7 0.13010 1.00800 ; qtot -0.650
计算流程
建模、平衡、采样、分析,四个阶段依次完成
每个分子的 20 个 λ 状态各自走完整的平衡与采样流程,结果经检查后再进入 MBAR。
- 1120 个状态
建模
读取 6 个分子的 GAFF/AM1-BCC 拓扑,用 TIP3P 水溶剂化,生成 120 个 λ 状态的输入文件,并通过 grompp 检查。
- 218 ns 平衡
平衡
每个状态依次做能量最小化、50 ps NVT 和两段 50 ps NPT,使温度、压力和密度稳定。
- 370 ns 生产
采样
在 T4 上运行生产模拟,短程非键相互作用在 GPU 上计算,PME 在 CPU 上计算,每 0.2 ps 记录全部 20 个状态的能量差。
- 46 个分子
分析与检查
去相关后做 20 态 MBAR,检查相邻状态重叠和随采样长度的稳定性。乙酰胺的估计值仍在移动,Scientify 将其采样延长到每状态 1 ns。
λ 路径
120 个状态的能量导数
曲线是每个 λ 状态生产采样的 ⟨∂U/∂λ⟩ 平均值。关闭静电阶段,曲线起点按分子极性排列:甲烷接近 0,乙酰胺约 24 kcal/mol。关闭范德华阶段,曲线在 λ≈0.75–0.8 处出现软核路径的典型低谷,到 λ = 1 回到 0。相邻状态的 MBAR 重叠最低为 0.07。
数据来自 windows.csv。沿解耦方向计算,单位为 kcal/mol 每单位 λ。
计算结果
6 个分子的水合自由能
计算值与实验值的均方根误差为 0.83 kcal/mol,在常用的化学精度(1 kcal/mol)以内。苯和甲苯与实验值相差 0.02 kcal/mol。
| 分子 | 计算值 | 实验值 | 计算 − 实验 |
|---|---|---|---|
| 甲烷 | 2.42 ± 0.04 | 2.00 | +0.42 |
| 苯 | -0.88 ± 0.07 | -0.90 | +0.02 |
| 甲苯 | -0.92 ± 0.08 | -0.90 | -0.02 |
| 乙醇 | -3.55 ± 0.07 | -5.00 | +1.45 |
| 苯酚 | -5.56 ± 0.10 | -6.60 | +1.04 |
| 乙酰胺 | -8.84 ± 0.05 | -9.71 | +0.87 |
RMSE
MUE
R²
单位为 kcal/mol,计算值后为 MBAR 统计误差。乙醇、苯酚和乙酰胺的计算值偏正,这是 GAFF/AM1-BCC 力场对极性分子的已知系统偏差,原论文的同方法结果呈现相同趋势。
方法来源
FreeSolv(Mobley & Guthrie, 2014)汇编了小分子水合自由能的实验值与自由能微扰计算值,并公开了 GAFF/AM1-BCC 参数和 GROMACS 输入文件。Scientify 阅读论文和官方输入文件,提取解耦顺序、λ 路径、软核参数、截断与 PME 设置。
官方输入面向旧版 GROMACS。Scientify 将其映射到 GROMACS 2024.4 的参数写法,例如范德华势函数切换和长程色散校正,并用 grompp 逐个状态检查。在同一协议下,甲烷、苯、甲苯、乙醇和乙酰胺的计算值与论文计算值相差 0.1–0.3 kcal/mol。
输入与结果文件
可以下载核对的文件
以下文件来自本次运行的工作区,未经改写。
适用范围
读数时需要知道的条件
- 生产采样为每状态 0.5 ns(乙酰胺 1 ns),短于原协议的 5 ns。
- 统计误差来自 MBAR,不包含力场误差。
- 原子电荷使用 FreeSolv 官方 AM1-BCC 参数,未重新计算。
- 样本为 6 个小分子,用于展示完整计算流程,不用于比较不同力场的精度。
参考资料
方法与数据来源
- Mobley & Guthrie (2014). FreeSolv: a database of experimental and calculated hydration free energies, with input filesJ Comput Aided Mol Des 28, 711–720
- Duarte Ramos Matos et al. (2017). Approaches for calculating solvation free energies and enthalpies demonstrated with an update of the FreeSolv databaseJ Chem Eng Data 62, 1559–1569
- FreeSolvMobleyLab/FreeSolv · GitHub
- alchemlybalchemistry/alchemlyb · GitHub